Fecha de recibido: 24/05/2026
Fecha de aceptado: 22/07/2026
Fecha de publicado: 08/08/2026
Introducción
El gen PRKN localizado en 6q26 es conocido por ser extremadamente largo y frágil, lo que lo vuelve propenso a las mutaciones. Codifica la proteína Parkina, una ubiquitina ligasa E3 fundamental para la supervivencia neuronal, pues tiene como función etiquetar mitocondrias dañadas para su degradación (1). El gen PRKN, tiene un peso molecular aproximado de 1.8 Mega bases (Mb) de ADN, este gen está conformado por 12 exones separados por regiones extensas de intrones (2). Las variantes patogénicas bialélicas en el gen PRKN son la causa más común del Parkinson autosómico recesivo, siendo responsable de entre el 2.6% y el 14.9% de los casos de Parkinson de inicio temprano (3).
Las variantes patogénicas en PRKN pueden afectar la función proteica mediante diferentes mecanismos que merman su actividad: interrumpiendo la traducción de la proteína, volviendo insoluble a la proteína y potenciando su agregación, dificultando el plegamiento y la estabilidad, y afectando su capacidad para unirse a cofactores y sustratos (4). La vía principal para la eliminación de mitocondrias dañadas mediante mitofagia es realizada por la ubiquitina quinasa PINK1 y la ubiquitina ligasa PRKN. La pérdida completa de la función de cualquiera de estos dos genes provoca la aparición de la enfermedad de Parkinson de inicio temprano (EOPD), esto es causado porque la acumulación de las mitocondrias dañadas eventualmente lleva a la muerte celular de las neuronas dopaminérgicas (5).
En condiciones fisiológicas, cuando una mitocondria se ve dañada, la quinasa PINK1 se acumula en la membrana externa mitocondrial y fosforila tanto a la ubiquitina como a la Parkina en su residuo Ser65. Esta fosforilación desencadena una reorganización estructural que revierte el estado de auto inhibición basal de la Parkina, liberando su sitio catalítico (Cys431) en el dominio RING2 para iniciar la cascada de eliminación lisosómica del organelo disfuncional (6,7). No obstante, la presencia de mutaciones como R275W, R275Q, S65N, V380L, C431S y P437L interrumpe drásticamente esta vía protectora. Esto provoca un control de calidad mitocondrial ineficiente que deriva en un severo déficit de ATP, la filtración masiva de especies reactivas de oxígeno (ROS) que dañan el ADN mitocondrial, y la liberación de este ADNmt al citosol. Este fenómeno activa la vía proinflamatoria cGAS-STING y el inflamasoma NLRP3, desencadenando una neuro inflamación crónica que culmina en la muerte apoptótica de las neuronas dopaminérgicas en la substantia nigra pars compacta (8-10).
Debido a que la alteración genética más común en PRKN consiste en variaciones en el número de copias (CNVs) y reorganizaciones exónicas complejas, la secuenciación convencional de ADN suele ser insuficiente. Por este motivo, el abordaje diagnóstico clínico especializado actual requiere de la combinación estratégica de ensayos de dosificación génica y análisis estructurales, destacando técnicas altamente eficaces y reproducibles como la amplificación de sondas dependiente de ligación múltiple (MLPA), la PCR cuantitativa (qPCR) y la secuenciación de lectura larga (LRS) (11). El propósito de esta revisión es analizar los mecanismos fisiopatológicos de las principales variantes de PRKN y evaluar críticamente la efectividad y limitaciones de los métodos de detección para optimizar el diagnóstico de la enfermedad de Parkinson de inicio temprano (EOPD).
Materiales y métodos
La búsqueda sistemática se realizó durante el año 2026 en fuentes de información que incluyen Google Académico, MDPI, PubMed, Scopus, Clarivate y NIH. Para delimitar el contenido, se aplicaron criterios de inclusión enfocados en estudios sobre la vía de la mitofagia mediada por la vía PINK1-PRKN, estudios donde se tuvo un diagnóstico confirmado de enfermedad de Parkinson y con mutaciones específicas en el gen PRKN (con variantes como S65N, V380L, C431S, P437L, R275W y R275Q). Como criterios de exclusión, se descartaron estudios con antigüedad superior al año 2000 e investigaciones donde la mutación principal no afectara la vía PINK1-PRKN.
La estrategia de búsqueda combinó palabras clave mediante operadores booleanos (AND, OR) para los conceptos principales y operadores de exclusión (NOT) para términos como Alzheimer o biomarcadores. En cuanto al proceso de selección y recolección de datos, dos investigadores analizaron de forma independiente los títulos y resúmenes para descartar estudios desestimados por antigüedad o temática, mientras que un único investigador realizó la lectura detallada para confirmar los criterios de selección y extrajo de forma manual e independiente los datos de cada estudio, resolviendo discrepancias con un segundo revisor.
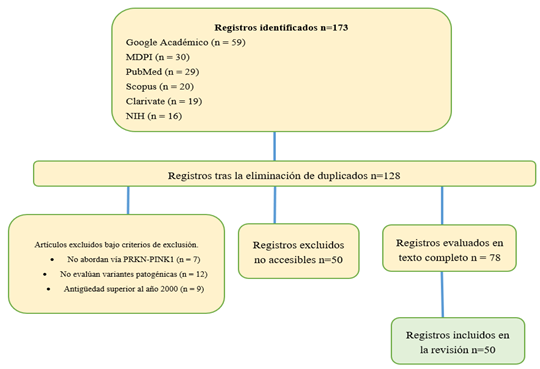 |
La gestión bibliográfica y eliminación de duplicados se llevó a cabo en Excel junto con una carpeta en la nube. Para la creación de gráficos, se utilizó el software gratuito IBS2.0 – Illustrator for Biological Sequences.
Figura 1. Diagrama de flujo de búsqueda.
Resultados y discusión
El gen PRKN localizado en 6q26 es conocido por ser extremadamente largo y frágil, lo que lo vuelve propenso a las mutaciones. Codifica la proteína Parkina, una ubiquitina ligasa E3 fundamental para la supervivencia neuronal, pues tiene como función etiquetar mitocondrias dañadas para su degradación (1). El gen PRKN se encuentra en una región llamada FRA6E en el cromosoma 6. Esta, es una de las regiones más frágiles del genoma humano, una localización frágil dentro del genoma implica una mayor predisposición para modificaciones. Esta característica explica el porqué de la presencia de variantes estructurales como deleciones grandes, duplicaciones e inversiones dentro del gen PRKN (12).
El gen PRKN, tiene un peso molecular aproximado de 1.8 Mega bases (Mb) de ADN, este gen está conformado por 12 exones separados por regiones extensas de intrones. La Parkina, la proteína con función catalítica que codifica este gen, es una ubiquitina ligasa E3 que se caracteriza por tener un dominio estructural tipo RING-between-RING (RBR), estructurada por el dominio similar a la ubiquitina (UBL), el dominio RING0, el dominio RING1, el dominio in-between-ring (IBR), el elemento represor de la Parkina (REP) y el
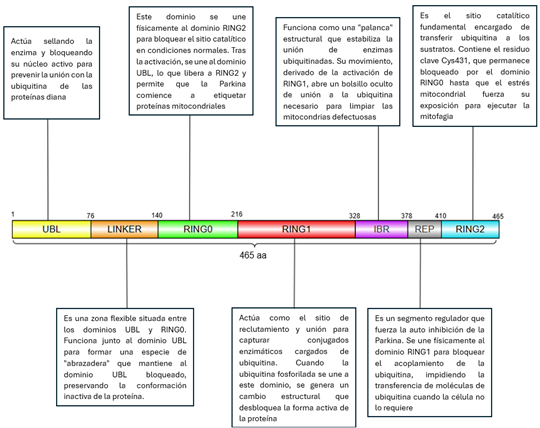 |
dominio RING2 (2).
Figura 2. Organización de los dominios estructurales de la proteína Parkina y sus funciones asociadas.
El dominio UBL se ubica en la region N-terminal de la proteína Parkina. En su nativo, estado inactivo, el dominio UBL se dobla y bloquea el núcleo activo de la Parkina para mantenerla auto inhibida, sellando la enzima y previniendo su unión a la ubiquitina de las proteínas diana (13).
La region Linker, ubicada entre el dominio UBL y el dominio RING0, actúa junto al dominio UBL, siendo ambas regiones descritas como flexibles. Los modelos estructurales recientes de la proteína indican que la region UBL/Linker, ayuda a formar una especie de abrazadera o pinza que mantiene al dominio UBL bloqueado (14).
El dominio RING0 se une físicamente al dominio RING2, que en células sanas bloquea el sitio catalítico de la enzima para mantener a la Parkina en un estado inactivo. Tras la fosforilación de la Parkina, el dominio UBL se une al dominio RING0, liberando al dominio RING2, modificando la Parkina a una conformación activa, capacitándola para catalizar la ubiquitinación de las proteínas en la superficie mitocondrial (15).
El dominio RING1 de la Parkina sirve como el sitio de reclutamiento y unión responsable de la captura de conjugados enzimáticos cargados de ubiquitina y de iniciar la cascada de la mitofagia. Cuando la mitocondria es dañada, la quinasa PINK1 se acumula en la membrana mitocondrial y fosforila moléculas de ubiquitina que se van a unir al dominio RING1, esta unión provoca un cambio estructural que desplaza el dominio UBL y la region Linker para desbloquear la forma activa de la proteína (16).
El dominio IBR actúa como una “palanca” estructural que dicta si la Parkina permanece auto inhibida o se activa para limpiar mitocondrias defectuosas y prevenir la enfermedad de Parkinson. Cuando el dominio RING1 se activa, se produce un desplazamiento del dominio UBR, este movimiento endereza una hélice alfa doblada que conecta a RING1 con IBR, abriendo un bolsillo oculto de unión a la ubiquitina, una vez abierto, el dominio IBR se estabiliza y permite la unión de enzimas ubiquitinadas (17).
El dominio REP (repressor element of Parkin) es un segmento regulador ubicado en el extremo C-terminal de la proteína Parkina, entre el dominio IBR y el dominio RING2. Su función biológica primaria es forzar la auto inhibición, previniendo a la Parkina de interactuar con otras enzimas cuando la célula no lo necesita. El dominio REP físicamente se une al dominio RING1, esta unión bloquea el lugar donde la ubiquitina necesita acoplarse, como no se puede acoplar, la Parkina no puede ni recibir ni transferir ubiquitinas (18).
El dominio RING2 actúa como el sitio catalítico crucial responsable de transferir moléculas de ubiquitina hacia los sustratos diana. El dominio contiene un residuo catalítico Cys431 que en condiciones normales está físicamente bloqueado contra el dominio RING0, haciéndolo inaccesible. Cuando la mitocondria se enfrente al estrés oxidativo, la quinasa PINK1 fosforila la ubiquitina, lo que fuerza al dominio RING2 a liberar su posición auto inhibida, exponiendo la cisteína catalítica para poder ejecutar la mitofagia (19).
Variantes patogénicas y mecanismos fisiopatológicos asociados a PRKN
Las variantes patogénicas bialélicas en el gen PRKN son la causa más común del Parkinson autosómico recesivo, siendo responsable de entre el 2.6% y el 14.9% de los casos de Parkinson de inicio temprano. La presentación típica de la enfermedad de Parkinson asociada al gen PRKN está caracterizada por su aparición temprana, afectación puramente motora con una excelente respuesta a la terapia dopaminérgica, progresión lenta y falta de deterioro cognitivo (3).
Variantes patogénicas del gen PRKN
Las variantes patogénicas en PRKN pueden afectar la función proteica mediante diferentes mecanismos que merman su actividad: interrumpiendo la traducción de la proteína, volviendo insoluble a la proteína y potenciando su agregación, dificultando el plegamiento y la estabilidad, y afectando su capacidad para unirse a cofactores y sustratos (4).
Adicionalmente, la clínica patológica de los pacientes con mutaciones en el gen PRKN, muestra una pérdida de neuronas dopaminérgicas en la substantia nigra y la perdida de neuronas noradrenérgicas en el locus coerulus, pero sin la presencia de cuerpos de Lewy asociados a otros tipos de Parkinson (20).
Tabla 1. Principales variantes patogénicas del gen PRKN asociadas a Parkinson.
|
Variante |
Tipo de mutación |
Subtipo |
Efecto funcional |
Consecuencia |
Referencia |
|
R275W |
Missense / Loss-of-Function |
Hipomórfica |
Disminuye estabilidad de Parkina y altera su plegamiento |
Mitofagia deficiente |
(21,22) |
|
R275Q |
Missense / Loss-of-Function |
Hipomórfica |
Reduce actividad ubiquitina ligasa |
Disfunción mitocondrial |
(23,24) |
|
S65N |
Missense / Loss-of-Function |
Amórfica |
Impide la fosforilación por parte de PINK1 |
Bloqueo de la activación de la Parkina y mitofagia deficiente |
(25) |
|
V380L |
Missense / Loss-of-Function |
Hipomórfica |
Altera la afinidad de unión al sustrato |
Aumento de estrés oxidativo |
(26) |
|
C431S |
Missense / Loss-of-Function |
Amórfica |
Destruye el sitio catalítico activo de la enzima en el dominio RING2 |
Pérdida total de la actividad ubiquitina ligasa |
(27) |
|
P437L |
Missense / Loss-of-Function |
Amórfica estructural |
Disrupción estructural severa en el dominio RING2 |
Impide la unión de la ubiquitina al sitio catalítico |
(28) |
Dentro de las mutaciones patogénicas en PRKN la variante de sustitución más común, es la R275W. Esta mutación provoca cambios estructurales en la proteína que reducen su estabilidad. Los pacientes con PRKN-R275W han demostrado mantener una capacidad parcial de ubiquitinación que los diferencia de otras variantes en las que esta función se pierde (21).
La mutación R275Q es una mutación funcionalmente parecida a la R275W, pero con una mayor probabilidad de provocar efectos dañinos o perjudiciales en la función de la Parkina y, por extensión, sugiere un impacto patogénico superior en el organismo (23).
La mutación S65N evita que ocurra la fosforilación de la serina en la vía PINK1-PRKN provocando la inactivación de la Parkina y causando que las mitocondrias dañadas no sean marcadas para la mitofagia y no sean degradadas, provocando la acumulación de ROS que son tóxicas para las neuronas dopaminérgicas (25). Entre otras mutaciones patogénicas encontramos la mutación V380L que provoca un aumento patológico de la mitofagia causando pérdidas elevadas de proteínas mitocondriales, incluyendo los sustratos de la Parkina (26).
La variante C431S, provocan que la enzima se vuelva catalíticamente inactiva. Se requiere del residuo C431 para formar una unión temporal con la ubiquitina antes de ser transferida a la proteína diana, esta mutación provoca que la Parkina permanezca atrapada en el citoplasma con las ubiquitinas, de modo que la Parkina no puede formar cadenas de pS65-Ub, rompiendo el bucle de retroalimentación positiva (27).
La variante P437L reduce significativamente la capacidad de la Parkina para realizar sus funciones catalíticas, esta mutación provoca una disminución de 4 veces en la afinidad de la Parkina por los complejos ubiquitinados impidiendo su unión al sitio catalítico en el dominio RING2, a pesar que esta variante no desestabiliza la estructura global de la proteína, si bloquea físicamente la interacción crítica con la ubiquitina, inactivando la enzima y contribuyendo a la patogenicidad de la enfermedad de Parkinson (28).
Vía PINK1-PRKN y mecanismos fisiopatológicos
La vía principal para la eliminación de mitocondrias dañadas mediante mitofagia es realizada por la ubiquitina quinasa PINK1 y la ubiquitina ligasa PRKN. La pérdida completa de la función de cualquiera de estos dos genes provoca la aparición de la enfermedad de Parkinson de inicio temprano (EOPD), esto es causado porque la acumulación de las mitocondrias dañadas eventualmente lleva a la muerte celular de las neuronas dopaminérgicas (5).
PINK1 es una quinasa que provoca la EOPD autosómica recesiva, estudios han demostrado que la sobreexpresión de PINK1 tiene efectos neuro protectores contra la apoptosis inducida por toxinas mitocondriales, mientras que su disminución induce la disfunción mitocondrial y vuelve las neuronas dopaminérgicas más vulnerables al estrés oxidativo (29).
PRKN es una ubiquitina ligasa E3 que degrada las mitocondrias dañadas mediante la ubiquitinación de múltiples proteínas mitocondriales de forma selectiva. Cuando las mitocondrias son dañadas, PINK1 fosforila PRKN en su residuo Ser65, lo cual activa la PRKN y la recluta, translocándola desde el citosol hasta la mitocondria disfuncional (6).
Mitocondria sana
En una mitocondria sana, PINK1 es dirigida hacia las mitocondrias a través de su secuencia de direccionamiento mitocondrial (MTS), después, se transloca a través del complejo de translocasa de la membrana externa (TOM) hacia el complejo de translocasa de la membrana interna (TIM) (30).
La PINK1 luego es escindida por la proteasa de procesamiento mitocondrial (MPP), la cual cataliza el corte del extremo N-terminal de la secuencia de direccionamiento mitocondrial de las proteínas precursoras importadas (31).
PINK1 es rápidamente escindida es su dominio transmembrana N-terminal por la proteasa mitocondrial intra-membrana (PARL) y es re-translocada de la mitocondria al citosol para su degradación a través del sistema ubiquitina-proteasoma (UPS) (32).
En condiciones normales, la Parkina adopta una conformación cerrada, auto inhibida, facilitada por el dominio UBL asociado al dominio RING1, este estado se rige por dos interacciones: El elemento REP y el dominio UBL ocluyendo el sitio de unión E2 en RING1 y por el dominio RING0 bloqueando el sitio activo C431 en RING2 (33).
Mitocondria dañada
En una mitocondria disfuncional, la alteración de proteínas hacia la mitocondria impide la translocación de PINK1, lo que provoca una acumulación de PINK1 en la membrana externa mitocondrial (MEM) junto con el complejo TOM. Seguido, la PINK1, en la MEM es activada, fosforilando el residuo S65 en las ubiquitinas preexistentes en la MEM formando la pS65-Ub. La Parkina entonces, se une a la ubiquitina fosforilada (pS65-Ub) translocándose así desde el citosol, hacia la mitocondria dañada (7).
Estudios indican que existe un paso anterior a la activación de la mitofagia mediada vía PINK1-PRKN, este paso involucra a la proteína quinasa activada por AMP (AMPK), esta, es la encargada de regular la autofagia y la mitofagia a través de la serina/treonina proteína quinasa ULK1. Es la fosforilación de la S108 en el dominio ACT de la Parkina provocada por ULK1 la que parece preceder la activación de la Parkina por PINK1 cuando se produce algún daño mitocondrial (34).
Con la activación de la Parkina, la Parkina auto inhibida se une a la ubiquitina fosforilada por la PINK1 en pS65-Ub y se transloca hacia la mitocondria dañada, esta unión aún mantiene la Parkina en su conformación auto inhibida, pero induce cambios estructurales en el dominio UBL (35).
La unión del dominio fosforilado UBL al bolsillo de unión a fosfato en RING0; y la unión del elemento ACT a RING0 causa una reorganización estructural que libera el dominio RING2 y el residuo catalítico C431 de su estado inhibido. Esto provoca que la conformación de la Parkina pase de un estado auto inhibido al estado activado (36).
PINK1 activa el proceso de activación de la Parkina, primero mediante la formación de la pS65-Ub en la MEM, seguido la ubiquitina ligasa mitocondrial E3 (MITOL) ha sido propuesta como la responsable de introducir la primera ubiquitina importante para iniciar el reclutamiento de la Parkina citosólica hacia la membrana de las mitocondrias dañadas (37).
La PINK1 fosforila tanto la ubiquitina monomérica como las cadenas de poli-ubiquitina a las cuales la Parkina se une, de este modo logra retener la Parkina en la MEM. Esta retención de la Parkina en la membrana externa mitocondrial potencia la formación de nuevas proteínas sustrato ubiquitinadas, lo cual inicia un mecanismo de retroalimentación positiva en la que la PINK1 fosforila más Parkina y moléculas de ubiquitina para activar y retener aún más Parkina en la MEM (38).
La acumulación de proteínas ubiquitinadas en la membrana mitocondrial externa marca a la mitocondria para su degradación por medio de la mitofagia y por medio del sistema ubiquitina-proteasoma (UPS). La iniciación de la mitofagia involucra una degradación de algunas proteínas ubiquitinadas de la MEM a través del UPS (39).
Después las cadenas de ubiquitina presentes en la MEM reclutan receptores de carga autofágica como el sequestosoma 1 (SQSTM1) y optineurina (OPTN). La mitocondria dañada es entonces encapsulada por una vesícula de doble membrana conocida como el auto fagosoma y es entregada a los lisosomas, donde las hidrolasas lisosomales finalmente rompen la mitocondria (40).
Cuando PRKN está mutado
Como fue mencionado anteriormente, la vía PINK1-PRKN juega un rol clave en la mitofagia y en la motilidad y tamaño mitocondrial. PINK1 se acumula en la membrana externa mitocondrial en respuesta a la reducción del potencial de membrana mitocondrial causada por daños o disfunciones (41).
En las enfermedades neurodegenerativas como el Alzheimer, glaucoma o la enfermedad de Parkinson, se suele encontrar una mitofagia defectuosa causada por mutaciones en la vía PINK1-PRKN que rompen la homeostasis y los procesos de control de calidad que se dan dentro de la mitocondria (42).
La mitofagia va en incremento en las neuronas a medida un individuo envejece, pero la presencia de errores en las vías de señalización PINK1/PRKN frena este incremento, rompiendo los mecanismos de control mitocondrial y permitiendo la acumulación de mitocondrias dañinas para el propio organismo (43).
Las mutaciones que provocan perdida de función en PRKN o PINK1, irrumpen la vía normal de la mitofagia, provocando la eliminación ineficiente de las mitocondrias dañadas. Como resultado, estas mitocondrias no funcionales se acumulan dentro de las células, particularmente en las neuronas dopaminérgicas de la substantia nigra pars compacta (SNpc). La acumulación de las mitocondrias no funcionales puede provocar un desequilibrio en el estado redox celular, lo que provoca niveles elevados de estrés oxidativo. Este estrés oxidativo, acompañado con una función mitocondrial deficiente, contribuirán a la degeneración y la muerte de las neuronas dopaminérgicas en el cerebro, lo cual es una característica de la enfermedad de Parkinson (8).
Las mitocondrias que se acumulan dejan de producir ATP, provocando una severa falta de energía celular, a su vez, estas mitocondrias filtran altos niveles de especies reactivas de oxígeno (ROS), lo que provoca el estrés oxidativo crónico mencionado anteriormente, proceso que termina degradando el citoesqueleto y el material genético de la célula, acelerando el envejecimiento celular o el desarrollo de patologías neurodegenerativas (9).
A medida la célula va degradándose, el mismo estrés oxidativo induce a proteínas pro-apoptóticas como Bax y Bak a formar poros en la membrana externa mitocondrial. Una vez la membrana mitocondrial se ve comprometida, el citocromo c, una hemo-proteína normalmente involucrada en el transporte de electrones, filtra desde el espacio intermembrana mitocondrial hacia el citosol (44).
En el citosol, el citocromo c se une al factor activador de proteasa apoptótica 1 (APAF-1) y a la procaspasa-9, creando un gran complejo multiproteico conocido como el apoptosoma. Dentro del apoptosoma, la procaspasa-9 inactiva es activada en su forma caspasa-9, esta caspasa activa una seria de caspasas “ejecutoras” como la caspasa-3. Estas caspasas sirven como enzimas catalíticas, que rompen proteínas estructurales del citoesqueleto y activan nucleasas para fragmentar el ADN. La célula entonces se encoje en cuerpos apoptóticos que son eliminados por las células fagocíticas circundantes (10).
A medida estas neuronas específicas mueren, la habilidad del cerebro para producir y transportar dopamina, cae drásticamente. En el momento en el que los síntomas clásicos de la enfermedad de Parkinson aparecen, la mayoría de personas han perdido del 60% - 80% o más de las neuronas dopaminérgicas en la substantia nigra (45).
El impacto en la mitofagia provocado por mutaciones patogénicas en el gen PRKN depende de que region o dominio del gen sea afectado. Mutaciones como R275W o R275Q, mutaciones missense, provocan un mal plegamiento de la proteína, alteran la conformación estructural normal de la Parkina, haciendo a la enzima altamente susceptible a la degradación y les impide localizar las mitocondrias dañadas para eliminarlas. Las variantes R275W fallan en ser reclutadas por la PINK1 en las mitocondrias no funcionales. Esta incapacidad de etiquetar las mitocondrias provoca que los autofagosomas no puedan eliminar los organelos dañados, llevando a la acumulación de estas mitocondrias defectuosas (21).
Variantes localizadas en el dominio N-terminal UBL como S65N actúan como mutaciones de perdida de función. En la vía PINK1-PRKN normal, la quinasa PINK1 fosforila ubiquitina y el dominio UBL de la Parkina en el residuo Ser65, fosforilación que es crítica para activar la Parkina y reclutarla a la membrana externa mitocondrial. En esta variante, Ser65 está mutado con una Asparagina (S65N), la enzima por ende no puede ser fosforilada y no puede ser activada por PINK1 (46).
Mutaciones en el dominio RING2, especialmente aquellas que afectan al residuo catalítico conservado de cisteína, como la variante C431S, provocan que la enzima se vuelva catalíticamente inactiva. Se requiere del residuo C431 para formar una unión temporal con la ubiquitina antes de ser transferida a la proteína diana, esta mutación provoca que la Parkina permanezca atrapada en el citoplasma con las ubiquitinas, de modo que la Parkina no puede formar cadenas de pS65-Ub, rompiendo el bucle de retroalimentación positiva (27).
Todas estas mutaciones impiden la mitofagia, al no eliminarse las mitocondrias con ADN mutado, las especies reactivas de oxígeno (ROS) atacan directamente el ADN mitocondrial (ADNmt). Este ADN carece de histonas protectoras, por lo que son afectadas, y este ADNmt murado suele ser más corto lo que permite que se replique más rápido que el ADNmt sano, al dividirse más rápido y no ser destruidas, el número de mitocondrias mutantes, supera al número de mitocondrias sanas (47).
La neuro inflamación entonces, surge como consecuencia directa de la interrupción de la vía PINK1/PRKN. Las mitocondrias disfuncionales no solo liberan ROS, también liberan ADNmt al citosol, el ADNmt actúa como una señal de peligro que activa la vía cGAS-STING y el inflamasoma NLRP3. Esto provoca que la microglía libere citocinas proinflamatorias como el Factor de Necrosis Tumoral α e interleucinas como IL-1β, lo que resulta en la neuro inflamación y eventual muerte neuronal (48).
Métodos de detección
A diferencia de otros genes asociados al Parkinson que presentan mutaciones puntuales simples, el gen PRKN es sumamente complejo debido a que su alteración más común son las Variaciones en el Número de Copias (CNVs), grandes deleciones o duplicaciones de exones enteros. Por ello, una secuenciación convencional de ADN no basta y requiere de un abordaje más especializado (11).
Tabla 2. Métodos de detección de mutaciones en el gen PRKN.
|
Método de detección |
Ventajas |
Desventajas |
Referencia |
|
MLPA |
Especialmente útil porque las deleciones o duplicaciones de exones representan el 43.2% de las mutaciones de PRKN |
No puede detectar todas las variantes pequeñas como missense y necesita de pruebas complementarias como secuenciación de Sanger |
(49) |
|
qPCR |
Tiene una cobertura completa de exones, permitiendo analizar reorganizaciones en los 12 exones del gen. |
Este método no aplica para la detección de variantes missense y en caso de deleciones contiguas, la qPCR no puede distinguir si es una única deleción grande o de una combinación de dos deleciones. |
(50) |
|
Secuenciación de Lectura Larga (LRS) |
Es mucho más eficaz para detectar variantes estructurales que las secuenciaciones de lectura corta no pueden, como las inversiones grandes. |
Aunque la LRS identifica cambios estructurales, a menudo se requiere de información adicional como (RNA-seq) para confirmar como la mutación afecta a la proteína. |
(51) |
Se recomienda el uso de la técnica MLPA (amplificación de sondas dependiente de ligación múltiple) principalmente por la naturaleza de sus variantes, donde el 43.2% de ellas son variantes estructurales. El MLPA tiene un costo muy bajo, entre 13 y 35 veces más barato que realizar un panel de genes, una secuenciación de exoma o de genoma completo. Si MLPA detecta una mutación en PRKN, se puede proceder a una secuenciación de Sanger dirigida para buscar la segunda mutación en este tipo de herencia recesiva (49).
Los cambios en la dosificación del gen PRKN a menudo no se detectan con la secuenciación convencional, por lo que se requieren ensayos específicos de dosificación genética como la qPCR. El método TaqMan de qPCR se considera simple, exacto y reproducible, es una técnica idónea para la detección rápida y el cribado de grandes grupos de pacientes, lo que la convierte en una base sólida para el desarrollo de pruebas diagnósticas clínicas (50).
Las tecnologías tradicionales a menudo fallan en proporcionar un diagnóstico completo del gen PRKN. Se estima que aproximadamente el 84% de las variantes estructurales en el genoma humano son indetectables usando solo datos de secuenciación de lectura corta, las pruebas estándar identifican una sola mutación, pero el Parkinson causado por PRKN es de herencia recesiva, la LRS resuelve estos dos problemas permitiendo encontrar la segunda variante patogénica necesaria para explicar la enfermedad (51).
Discusión
El análisis sistemático de la literatura revela que la patogenicidad de la EOPD asociada al gen PRKN se rige por dos factores críticos: El impacto provocado por la mutación sobre los dominios estructurales de la proteína Parkina y la complejidad técnica requerida para su detección molecular que dificulta su diagnóstico temprano.
Los resultados demuestran que las mutaciones puntuales (missense), que representan aproximadamente el 43% de las mutaciones de este gen, no actúan mediante un único mecanismo, sino que modifican la actividad proteica dependiendo del dominio afectado. En el dominio RING1, la variante R275W altera el plegamiento y reduce la estabilidad de la proteína, aunque al ser una variante hipomórfica, conserva todavía una capacidad de ubiquitinación parcial, en contraste con la mutación R275Q que tiene un impacto patogénico superior.
En cambio, las mutaciones localizadas en regiones reguladoras clave o en el sitio catalítico muestras efectos de carácter amórfico o loss-of-function. La variante S65N en el dominio UBL anula por completo el residuo de serina, impidiendo la fosforilación mediada por PINK1, volviendo a la proteína incapaz de activarse. Otra perdida de función similar ocurre con la variante C431S en el dominio RING2, la cual destruye el residuo de cisteína indispensable para la unión con la ubiquitina, atrapando a la enzima en el citosol y rompiendo el bucle de retroalimentación positiva de la mitofagia.
Este análisis revela que mientras algunas mutaciones inducen inestabilidad estructural con actividad parcial, otras anulan directamente el mecanismo catalítico de la proteína, bloqueando por completo la mitofagia. Otro hallazgo crítico en la literatura es el papel de la neuro inflamación como amplificador del daño provocado por la enfermedad. Las mitocondrias dañadas liberan su ADNmt defectuoso directamente al citosol. Este ADNmt citosólico activa la vía cGAS-STING y el inflamasoma NLRP3. Como consecuencia, la microglía circundante se activa secretando citocinas proinflamatorias como el TNF-α e interleucina 1β, perpetuando un círculo de neurotoxicidad que provoca la pérdida de más del 60%-80% de las neuronas dopaminérgicas antes de la aparición de los primeros síntomas.
Al evaluar las metodologías vigentes, se propone que el estándar de oro inicial para el cribado clínico debe ser la técnica MLPA. Su gran ventaja radica en la alta sensibilidad para identificar deleciones o duplicaciones de exones enteros con un costo significativamente menor (entre 13 y 35 veces más económico que un panel genómico completo). No obstante, su limitación principal es la incapacidad para detectar variantes de sustitución nucleotídica (missense), lo que obliga a complementar el ensayo con secuenciación de Sanger dirigida para identificar el segundo alelo mutado bajo el modelo de herencia autosómica recesiva del gen.
Como alternativa robusta, la qPCR (método TaqMan) destaca por su reproducibilidad y cobertura de los 12 exones, siendo ideal para procesar cohortes masivas de pacientes, aunque comparte la desventaja de no discriminar variantes puntuales ni delimitar fronteras precisas en deleciones contiguas.
Finalmente, la Secuenciación de Lectura Larga (LRS) surge como la herramienta diagnóstica definitiva más potente, ya que es capaz de resolver variantes estructurales complejas e inversiones grandes que confunden a otras técnicas, facilitando el hallazgo de la segunda variante patogénica complementaria. Su limitación radica en el costo y en la frecuente necesidad de asociarla con análisis transcriptómicos (RNA-seq) para determinar el impacto real sobre el transcrito final de la proteína.
Conclusiones
Las variantes patogénicas del gen PRKN asociadas al EOPD exhiben una correlación estructura-función, mutaciones como S65N y C431S actúan de forma amórfica al bloquear la fosforilación o inactivar el sitio catalítico de la Parkina, mientras que variantes como R275W preservan capacidades funcionales parciales.
La degeneración de las neuronas dopaminérgicas en la substantia nigra es provocado por dos mecanismos moleculares derivados de la perdida de la mitofagia, por un lado, el déficit energético y la apoptosis mediada por la vía mitocondrial clásica y, por otro lado, la inducción de la neuro inflamación crónica debida a la liberación de ADNmt que activa la vía cGAS-STING y el inflamasoma NLRP3. Debido a la alta prevalencia de variaciones en el número de copias y reordenamientos estructurales en PRKN, la secuenciación convencional de lectura corta se vuelve insuficiente como herramienta diagnostica primaria.
Por ello, se propone un algoritmo diagnostico estratégico y costo-efectivo que inicia con el cribado molecular mediante MLPA o qPCR para la detección de deleciones y duplicaciones, complementado con secuenciación de Sanger o Secuenciación de lectura larga (LRS) para identificar variantes puntuales y resolver la naturaleza bialélica de la mutación provocada por la herencia recesiva de la enfermedad.
Referencias
1. National Library of Medicine. (10 de Mayo de 2026). PRKN parkin RBR E3 ubiquitin protein ligase [ Homo sapiens (human) ]. Recuperado el 25 de Abril de 2026, de www.ncbi.nlm.nih.gov: https://www.ncbi.nlm.nih.gov/gene/5071
2. Dunhui Li, M. A.-H. (Octubre de 2020). A Splice Intervention Therapy for Autosomal Recessive Juvenile Parkinson’s Disease Arising from Parkin Mutations. International Journal of Molecular Sciences (IJMS), 21(19).
3. Poornima J. Menon, S. S.-B. (2024). Genotype–phenotype correlation in PRKN-associated Parkinson’s disease. npj Parkinson`s Disease, 10(72 (2024)). https://doi.org/10.1038/s41531-024-00677-3
4. Maria P. Castelo, A. Z. (2023). Molecular phenotypes of mitochondrial dysfunction in clinically non-manifesting heterozygous PRKN variant carriers. npj Parkinson`s Disease, 9(65 (2023)). https://doi.org/10.1038/s41531-023-00499-9
5. Xu Hou, T. H.-Y. (Mayo de 2023). Alpha-synuclein-associated changes in PINK1-PRKN-mediatedmitophagy are disease context dependent. Brain Pathology, 33(e13175).
6. Alicia M. Pickrell, R. J. (Enero de 2015). The Roles of PINK1, Parkin, and Mitochondrial Fidelity in Parkinson’s Disease. Neuron, 85(2).
7. MIchael Lazarou, S. M. (Febrero de 2012). Role of PINK1 binding to the TOM complex and alternate intracellular membranes in recruitment and activation of the E3 ligase Parkin. Dev. Cell., 22(2).
8. Tingting Liu, Y. H. (Mayo de 2024). Pathogenic genes associated with Parkinson’s disease: molecular mechanism overview. Biocell, 48(5).
9. Paula S. Bailo, E. L. (2022). The role of oxidative stress in neurodegenerative diseases and potential antioxidant therapies. Advances in Laboratory Medicine / Avances en Medicina de Laboratorio, 3(4).
10. Shang-Der Chen, D.-I. Y.-K.-Z.-W.-C. (Octubre de 2011). Roles of Oxidative Stress, Apoptosis, PGC-1α and Mitochondrial Biogenesis in Cerebral Ischemia . International Journal of Molecular Sciences, 12(10).
11. Paloma Bravo, H. D.-R. (Octubre de 2018). Molecular characterization of PRKN structural variations identified through whole-genome sequencing. Molecular Genetics & Genomic Medicine, 6(6).
12. Sebastian H. N. Munk, V. V. (Julio de 2021). Large Intronic Deletion of the Fragile Site Gene PRKN Dramatically Lowers Its Fragility Without Impacting Gene Expression. Front. Genet., 12.
13. Jacob D. Aguirre, K. M. (2017). Structure of phosphorylated UBL domain and insights into PINK1-orchestrated parkin activation. Proc. Natl. Acad. Sci., 114(2).
14. Thomas R. Caulfield, F. C.-L. (Noviembre de 2014). Phosphorylation by PINK1 Releases the UBL Domain and Initializes the Conformational Opening of the E3 Ubiquitin Ligase Parkin. PLoS Comput Biol, 10(11).
15. Tahrima S. Huq, J. L. (Agosto de 2024). Naturally occurring hyperactive variants of human parkin. Communications Biology(961 (2024)).
16. Rayan Fakih, V. S. (Julio de 2022). Feedforward activation of PRKN/parkin. Autophagy, 19(2).
17. Steven A. Beasley, V. A. (Enero de 2007). Structure of the Parkin in-between-ring domain provides insights for E3-ligase dysfunction in autosomal recessive Parkinson’s disease. Proc. Natl. Acad. Sci., 104(9).
18. Katja K. Dove, R. E. (Agosto de 2013). Structural Biology: Parkin’s Serpentine Shape Revealed in the Year of the Snake. Current Biology, 23(16).
19. Marjan Seirafi, G. K. (Marzo de 2015). Parkin structure and function. FEBS J., 282(11).
20. Lene Clausen, J. O. (2024). PRKN-linked familial Parkinson’s disease: cellular and molecular mechanisms of disease-linked variants. Cellular and Molecular Life Sciences, 81(223 (2024)). https://doi.org/10.1007/s00018-024-05262-8
21. Bernardo A. Bustillos, L. T. (2024). Structural and Functional Characterization of the Most Frequent Pathogenic PRKN Substitution p.R275W. Cells, 13(18), 1540. https://doi.org/10.3390/cells13181540
22. C. Pavan, J. J. (Octubre de 2023). Generation of the iPSC line FINi002-A from a male Parkinson’s disease patient carrying compound heterozygous mutations in the PRKN gene . Stem Cell Research, 73(103211).
23. Benjamin J. Broadway, P. K. (2022). Systematic Functional Analysis of PINK1 and PRKN Coding Variants. cells, 11(15), 2426. https://doi.org/10.3390/cells11152426
24. Clausen, L. O. (Mayo de 2024). PRKN-linked familial Parkinson’s disease: cellular and molecular mechanisms of disease-linked variants. Cell. Mol. Life Sci., 81(223).
25. Thomas G. McWilliams, E. B.-P. (2018). Phosphorylation of Parkin at serine 65 is essential for its activation in vivo. Open Biology, 8(11). https://doi.org/10.1098/rsob.180108
26. Jonasz J. Weber, L. C. (2024). The parkin V380L variant is a genetic modifier of Machado–Joseph disease with impact on mitophagy. Acta Neuropathologica , 148(14). https://doi.org/10.1007/s00401-024-02762-6
27. Elizabeth M. Connelly, A. C.-D. (Julio de 2024). Capturing the catalytic intermediates of parkin ubiquitination. Proc Natl Acad Sci U S A, 121(32).
28. Julian P. Wagner, V. S. (Julio de 2024). Structural basis for the pathogenicity of parkin catalytic domain mutants. JBC communication, 301(1).
29. Wencheng Liu, R. A.-P. (Agosto de 2011). Pink1 regulates the oxidative phosphorylationmachinery via mitochondrial fission. PNAS, 108(31).
30. Andrey Bogorodskiy, I. O. (Diciembre de 2021). Role of Mitochondrial Protein Import in Age-Related Neurodegenerative and Cardiovascular Diseases. cells, 10(3528).
31. Nina Kunova, H. H. (Enero de 2022). Mitochondrial Processing Peptidases—Structure, Function and the Role in Human Diseases. International Journal of Molecular Sciences, 23(1297).
32. Koji Yamano, R. J. (Noviembre de 2013). PINK1 is degraded through the N-end rule pathway. Autophagy, 9(11).
33. Tobias Wauer, D. K. (Mayo de 2013). Structure of the human Parkin ligase domain in an autoinhibited state. The EMBO journal, 32.
34. Chien-Min Hung, P. S. (Abril de 2021). AMPK/ULK1-mediated phosphorylation of Parkin ACT domain mediates an early step in mitophagy. Science Advances, 7(eabg4544).
35. Alban Ordureau, J.-M. H. (Abril de 2015). Defining roles of PARKIN and ubiquitin phosphorylation by PINK1 in mitochondrial quality control using a ubiquitin replacement strategy. PNAS, 112(21).
36. Matthew Y. Tang, M. V. (Marzo de 2017). Structure-guided mutagenesis reveals a hierarchical mechanism of Parkin activation. Nature Communications, 8(14697).
37. Fumika Koyano, K. Y. (Junio de 2019). Parkin recruitment to impaired mitochondria for nonselective ubiquitylation is facilitated by MITOL. Cell Biology, 294(26).
38. Alban Ordureau, S. A. (Noviembre de 2014). Quantitative Proteomics Reveal a Feedforward Mechanism for Mitochondrial PARKIN Translocationand Ubiquitin Chain Synthesis. Molecular Cell, 56.
39. Derek Narendra, A. T.-F. (Noviembre de 2008). Parkin is recruited selectively to impaired mitochondria and promotes their autophagy . J. Cell Biol., 183(5).
40. Hongyu Ying, B. Y. (Marzo de 2016). Optineurin: the Autophagy Connection. Exp Eye Res., 144.
41. Peter M. J. Quinn, P. I. (2020). PINK1/PARKIN signalling in neurodegeneration and neuroinflammation. Acta Neuropathologica Communications, 8(189).
42. Yi Dai, X. H. (Enero de 2018). Overexpression of parkin protects retinal ganglion cells in experimental glaucoma. Cell Death & Disease, 9(88).
43. Tom Cornelisse, S. V. (Mayo de 2018). Deficiency of parkin and PINK1 impairs age-dependent mitophagy in Drosophila. eLife Sciences, 7(e35878).
44. Green, D. R. (2022). The Mitochondrial Pathway of Apoptosis Part I: MOMP and Beyond. Cold Spring Harbor Perspectives in Biology, 14(a041038).
45. National Institute of Neurological Disorders and Stroke. (2026). Recuperado el 16 de Junio de 2026, de www.ninds.nih.gov: https://www.ninds.nih.gov/health-information/disorders/parkinsons-disease
46. Jia Liu, W. L. (Julio de 2019). Mitophagy in Parkinson’s Disease: From Pathogenesis to Treatment. Cells, 8(712).
47. Cordis Newsletter. (2015). Recuperado el 16 de Junio de 2026, de cordis.europa.eu: https://cordis.europa.eu/article/id/165013-mitochondrial-dna-repair-and-disease/es
48. Tugba Sever, O. E. (2024). The Role of the PINK1-Parkin Pathway in Mitophagy and Its Implications in Neurodegenerative Disorders. Journal of Experimental and Basic Medical Sciences, 5(4).
49. E. Mutez, M. S. (Marzo de 2023). Indication for molecular testing by multiplex ligation-dependent probe amplification in parkinsonism. European Journal of Neurology, 30(6).
50. Maria I Shadrina, E. V.-S. (Febrero de 2007). Effective quantitative real-time polymerase chain reaction analysis of the parkin gene (PARK2) exon 1–12 dosage. BMC Medical Genetics, 8(6).
51. Kensuke Daida, M. F. (Diciembre de 2023). Long-read sequencing resolves a complex structural variant in PRKN Parkinson’s disease. Mov Disord, 38(12).